

FDA 2027회계연도 의료기기 가이던스 발표, 510(k) 제조사가 주목해야 할 이유

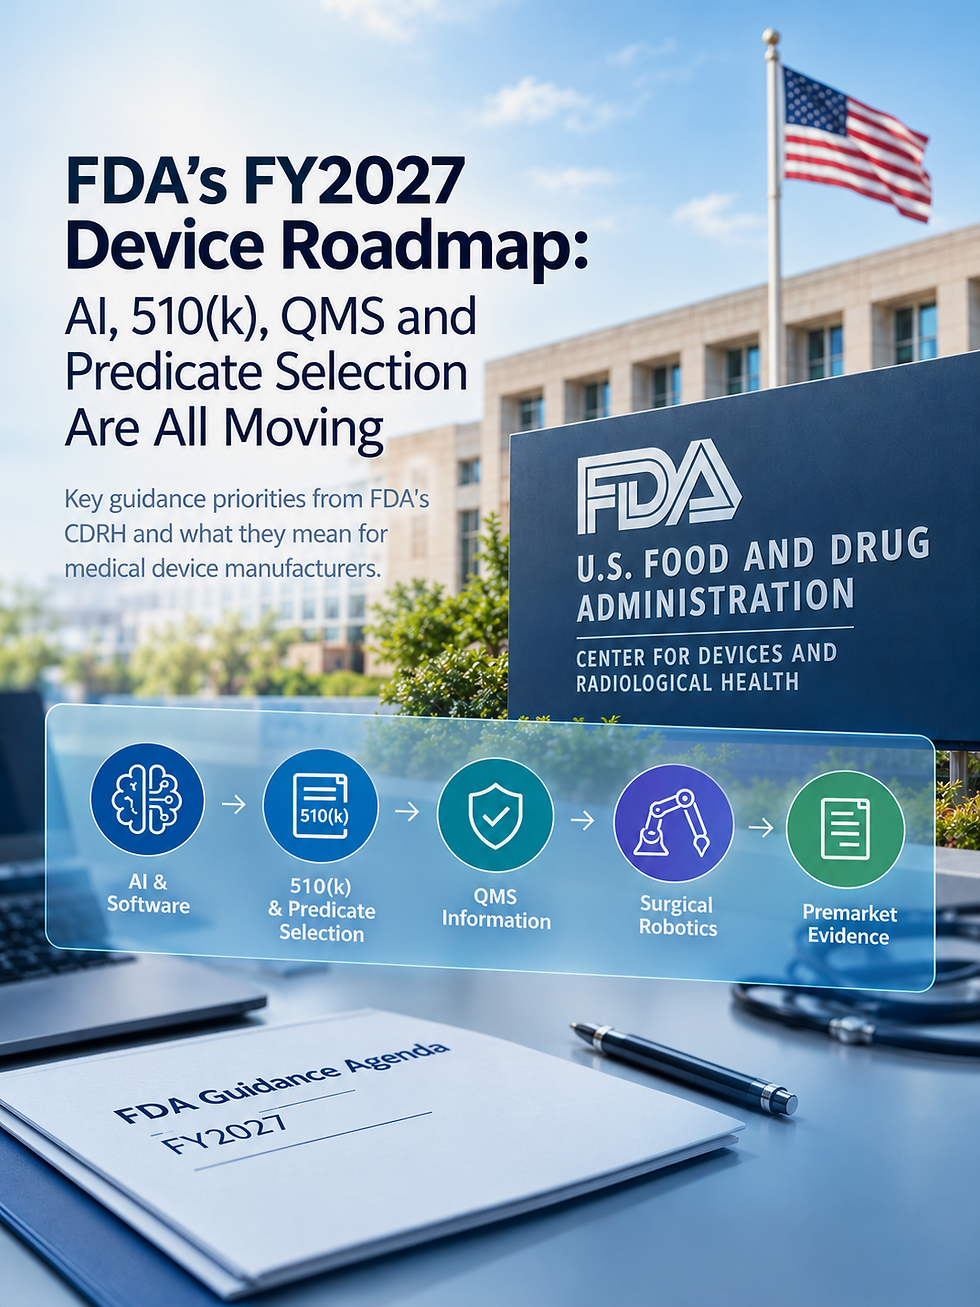
미국 식품의약국(FDA) 산하 의료기기·방사선보건센터(CDRH)가 2027회계연도(FY2027) 가이던스 발간 계획안을 공개했습니다.
이 아젠다 자체가 새로운 법적·규제적 요건을 만드는 것은 아니지만, CDRH가 향후 가이던스 개발 및 발간에서 우선순위로 삼을 주제들을 미리 들여다볼 수 있다는 점에서 의미가 있습니다.
미국 시장 진출을 준비 중인 의료기기 제조사, 특히 510(k) 경로, AI 기반 소프트웨어, 신규 기기 프로젝트를 진행 중인 기업이라면 이번 아젠다를 주의 깊게 살펴볼 필요가 있습니다.
AI, 수명주기 관리, 근거 자료 중심으로의 전환
FY2027 A-리스트(우선순위 목록)에는 다음과 같은 주목할 만한 주제들이 포함되어 있습니다.
AI 기반 기기 소프트웨어 기능에 대한 시판 신고 및 수명주기 관리 권고안
의료기기 사전변경관리계획(PCCP)
일부 시판전 신청 심사를 위한 품질관리시스템(QMS) 정보
로봇보조수술기기 – 시판전 신고
ASCA 프로그램(적합성평가 인정제도) 가이던스
생리용품 성능 시험 및 표시 기준
CDRH는 이와 함께 정신질환 대응용 생성형 AI 대화형 기기에 관한 초안 가이던스도 목록에 올려놓았습니다.
이러한 주제들을 종합해보면, FDA의 규제 방향이 기기의 초기 안전성·성능 검증을 넘어, 소프트웨어 수명주기 관리, 계획된 변경사항, 근거자료, 품질시스템, 그리고 신흥 기술 전반으로 확대되고 있음을 알 수 있습니다.
특히 주목해야 할 510(k) 프로그램
510(k) 경로를 활용하는 제조사라면, CDRH의 "준비 중(Under Construction)" 목록에서 가장 눈여겨봐야 할 신호가 나옵니다.
특히 중요한 두 가지 예정 가이던스 주제는 다음과 같습니다.
510(k) 신청을 위한 예측기기(predicate device) 선정 고려사항
510(k) 시판전 신고의 실질적동등성(substantial equivalence) 평가 관련 개정 사항
예측기기 선정과 실질적동등성은 510(k) 경로의 핵심 토대가 되는 요소입니다.
FDA는 이미 이 절차를 현대화하기 위한 작업을 진행해왔습니다. 2023년에는 예측기기 선정의 모범 사례에 관한 초안 가이던스를 발표한 바 있으며, 여기에는 예측기기의 안전성 이력, 성능, 설계 관련 문제, 리콜 이력 등에 대한 고려사항이 포함되어 있었습니다. FDA는 당시 이 초안의 목적이 510(k) 프로그램의 예측가능성, 일관성, 투명성을 높이는 데 있다고 밝혔습니다.
FY2027 아젠다를 보면, 이 작업이 여전히 활발히 진행 중인 규제 개발 영역임을 알 수 있습니다.
다만, 510(k) 규정이 바뀐 것은 아닙니다
이 점은 반드시 구분해야 합니다.
FY2027 가이던스 아젠다 자체는 새로운 규제 요건이 아닙니다. 현재 "준비 중" 목록에 올라온 예측기기 선정 및 실질적동등성 관련 주제들은, 제조사가 즉시 반영해야 하는 새로운 기준이 아닙니다.
일반적으로 FDA 가이던스 문서는 해당 기관의 현재 입장을 설명하는 성격이며 법적 구속력을 갖지 않습니다.
따라서 제조사들은 단지 이러한 주제가 FY2027 아젠다에 등장했다는 이유만으로 진행 중인 신청 건을 섣불리 수정할 필요는 없습니다.
오히려 적절한 대응 방식은 지속적인 규제 동향 모니터링과 리스크 평가입니다.
누가 주목해야 할까요?
이번 동향은 특히 다음과 같은 기업들과 관련이 깊습니다.
510(k) 신청을 준비 중인 의료기기 제조사
AI 기반 기기 또는 SaMD(소프트웨어 의료기기)를 개발하는 기업
소프트웨어 비중이 높은 의료기기 제조사
수술로봇 관련 기업
신규(novel) 기기 개발사
2027년 이후까지 이어지는 신청 건을 보유한 기업
이러한 프로젝트를 진행 중이라면, 다음 다섯 가지 상호 연관된 영역을 중심으로 규제 계획을 세우는 것이 도움이 될 수 있습니다.
예측기기 선정↓실질적동등성↓AI 수명주기 관리 / 사전변경관리계획(PCCP)↓품질관리시스템(QMS) 정보↓시판전 근거자료
중요한 점은 모든 프로젝트가 동일한 영향을 받는 것은 아니라는 사실입니다. 다만 이러한 동향들은 앞으로 FDA의 입장이 어떤 방향으로 발전해갈 수 있는지에 대한 단서를 제공합니다.
제조사는 지금 무엇을 해야 할까요?
대부분의 기업에게는, 단지 FY2027 아젠다가 발표되었다는 이유만으로 현재 진행 중인 규제 전략을 즉시 변경할 이유는 없습니다.
보다 실질적인 접근 방식은 다음과 같습니다.
2027년 이후까지 이어지는 프로젝트를 파악한다.
어떤 신청 건이 해당 기간 중 최종 확정되거나 개발될 가이던스와 겹칠 수 있는지 확인합니다.
향후 510(k) 신청을 위한 예측기기 전략을 재검토한다.
아직 개발 단계에 있는 프로젝트라면, 선정한 예측기기가 왜 적절한지, 그리고 실질적동등성을 어떻게 입증할 것인지 문서화해둡니다.
AI 및 소프트웨어 관련 동향을 모니터링한다.
AI 기반 기기의 경우, 수명주기 관리 및 PCCP 관련 동향이 신청 전략과 시판 후 변경관리 전략 모두에 점점 더 중요해질 수 있습니다.
QMS와 시판전 근거자료 간의 관계를 주시한다.
예정된 QMS 가이던스는 품질시스템 정보가 심사의 중요한 부분을 차지하는 신청 건을 준비 중인 제조사에게 특히 관련성이 클 수 있습니다.
제안된 가이던스를 확정된 요건으로 간주하지 않는다.
규제 계획을 세울 때는 현재의 요건, 초안 가이던스, 제안된 가이던스 주제, 그리고 최종 확정된 FDA 권고안을 명확히 구분해야 합니다.
큰 그림에서 보면
CDRH의 FY2027 아젠다는 규칙집(rulebook)이 아니라 규제 로드맵으로 이해하는 것이 적절합니다.
FDA가 열거한 모든 가이던스 주제가 현재 설명된 그대로 발간되리라는 보장은 없습니다. CDRH 역시 자원, 공청 의견, 새롭게 대두되는 이슈, 기타 우선순위 등에 따라 가이던스 주제가 수정되거나 목록에서 제외될 수 있다고 밝히고 있습니다.
그럼에도 불구하고, 이번 아젠다가 보여주는 방향성 자체는 의미가 있습니다.
AI 기반 기기, 수명주기 관리, PCCP, QMS, 예측기기 선정, 실질적동등성 — 이 모든 영역은 제조사들이 지속적인 규제 인텔리전스를 유지해야 할 분야들입니다.
2027년 이후 미국 의료기기 시판 신고를 준비 중인 기업이라면, 규제 방향을 모니터링하기에 가장 좋은 시점은 신청이 완료된 이후가 아니라, 그 이전입니다.

FDA 의료기기 규제 대응 관련 문의
궁금한 사항이 있거나 도움을 원하신다면 언제든지 문의 바랍니다.
CONTACT US
Office: 1-909-493-3276
Email: ask@provisionfda.com
카카오톡 채널: http://pf.kakao.com/_XzUSG